Las miocardiopatías no sindrómicas de inicio precoz (ipMCNS) son poco frecuentes y a menudo se asocian con episodios cardiacos (EC). Aún no se ha caracterizado por completo el impacto pronóstico de las múltiples variantes genéticas en las ipMCNS. El objetivo de este estudio fue describir los resultados clínicos en una cohorte pediátrica con ipMCNS y analizar su asociación con la carga genética.
MétodosEstudio retrospectivo unicéntrico de análisis de datos clínicos y genéticos de ipMCNS. El resultado primario fue la aparición de EC: taquicardia/fibrilación ventricular, descargas apropiadas de desfibrilador cardiaco implantable, paro/muerte súbita cardiaca, insuficiencia cardiaca en estadios C y D, y trasplante cardiaco.
ResultadosEntre 2014-2024, se evaluó a 202 niños por miocardiopatía y 84 presentaron una itMCNS (el 36,9% eran mujeres; edad mediana de inicio de 13 años [rango intercuartílico, 2,5-15]). Los diagnósticos incluyeron 53 miocardiopatías hipertróficas (63%), 21 miocardiopatías dilatadas (25%) y 10 miocardiopatías arritmogénicas (12%). Se obtuvo un resultado genético concluyente en 52/84 (62%). Veinticuatro (29%) presentaron un EC significativo, de los cuales 19/24 (79%) eran portadores de múltiples variantes genéticas. Estos pacientes exhibieron un riesgo significativamente mayor de EC que los portadores de una única variante causal (HR=7,27; IC95%, 2,47-21,44; p <0,001). El mayor riesgo se observó en portadores de 2 variantes patógenas/probablemente patógenas (p <0,001). En miocardiopatía dilatada, la incorporación del fenotipo basal (dilatación ventricular izquierda y disfunción sistólica) al modelo basado únicamente en genética mejoró la discriminación para EC (mejora integrada de la discriminación de 0,528; IC95%, 0,312-0,683; p <0,001).
ConclusionesLas ipMCNS en pediatría presentan una mayor carga genética que la que debuta en la edad adulta, con una contribución notable de múltiples variantes genéticas al riesgo de EC.
Palabras clave
Abreviaturas
Las miocardiopatías son un grupo de enfermedades cardiacas caracterizadas por anomalías estructurales que provocan alteraciones funcionales, lo que da lugar a insuficiencia cardiaca o a arritmias malignas. Las principales son la miocardiopatía hipertrófica (MCH), la miocardiopatía dilatada (MCD) y la miocardiopatía arritmogénica (MCA)1. En la población pediátrica, las miocardiopatías son extremadamente raras, con una prevalencia < 1 por cada 3.500-3.800 individuos2–4. A pesar de su baja frecuencia, provocan una morbimortalidad significativa en los niños afectados. De hecho, las miocardiopatías son la principal causa de muerte súbita cardiaca (MSC) en los pacientes jóvenes, y el ejercicio, el principal desencadenante de las arritmias malignas5,6. La temprana identificación de las personas en riesgo es fundamental para adoptar un enfoque terapéutico personalizado que tenga en cuenta el estilo de vida, los tratamientos farmacológicos y el uso de dispositivos médicos, con el fin de prevenir acontecimientos mortales7,8. Esto supone un reto especial en el grupo de edad pediátrica, ya que las alteraciones cardiacas estructurales en una fase inicial pueden ser sutiles, a pesar de que el riesgo de experimentar episodios adversos ya sea elevado. En la población pediátrica con fenotipos más graves, el tratamiento con un desfibrilador automático implantable ha mejorado significativamente el pronóstico, aunque la estratificación del riesgo para determinar la necesidad de implantarlos en pacientes pediátricos sigue siendo objeto de controversia, y las complicaciones a medio y largo plazo son importantes9.
Las formas más graves de miocardiopatía infantil suelen ir acompañadas de un espectro fenotípico característico y se atribuyen principalmente a síndromes multiorgánicos, entre los que se encuentran las RASopatías, la enfermedad de Danon, la ataxia de Friedreich, la distrofia muscular de Duchenne, la distrofia muscular de Emery-Dreifuss, el síndrome de Barth, y otras enfermedades mitocondriales y de almacenamiento. En estos casos, la enfermedad progresa rápidamente y el pronóstico general suele verse más influido por las manifestaciones multisistémicas del síndrome que por la miocardiopatía en sí1,10,11. Sin embargo, las miocardiopatías aisladas o no sindrómicas (MCNS), que suelen aparecer en la edad adulta, también pueden darse en la población pediátrica12. Se considera que la base genética de las MCNS pediátricas es similar a la de la enfermedad en los adultos, y consiste en variantes nocivas en múltiples genes que codifican proteínas estructurales del corazón (componentes de la sarcómera, el disco Z, el desmosoma y los filamentos nucleares)13–15. Aunque los mecanismos fisiopatológicos que subyacen en la forma de presentación grave y precoz siguen sin conocerse bien, la evidencia que está apareciendo sugiere que la anticipación del fenotipo en la MCNS de inicio precoz (ipMCNS) podría explicarse por mecanismos complejos que implican la coexistencia de múltiples variantes patógenas o probablemente patógenas (P o PP)16–19. Estos factores genéticos moduladores pueden tener un mayor impacto en los niños que en los adultos, como se refleja en el mayor rendimiento de las pruebas genéticas en las cohortes pediátricas10,20. Sin embargo, los datos sobre la población pediátrica siguen siendo escasos, por lo que se necesitan más estudios para definir mejor estas asociaciones.
En consecuencia, el objetivo de este estudio fue: a) determinar la arquitectura genética de las ipMCNS definidas de forma estricta en una cohorte pediátrica española, y b) evaluar si la carga genética, definida como la presencia de múltiples variantes raras, se asocia a episodios cardiacos (EC) más allá de lo que indican los marcadores fenotípicos de referencia habituales. Al centrarse en una cohorte de ipMCNS y modelizar explícitamente la contribución pronóstica de variantes raras adicionales, el estudio complementa las series anteriores de pacientes con miocardiopatía pediátrica, que se basaron principalmente en el rendimiento diagnóstico en etiologías heterogéneas.
MÉTODOSPacientesSe examinó a todos los pacientes consecutivos con miocardiopatía de inicio precoz (≤ 18 años) evaluados en el Hospital Sant Joan de Déu Barcelona (España), entre 2014 y 2024. Solo se incluyó a los pacientes pediátricos con un diagnóstico clínico de MCNS (MCH, MCD y MCA). Se revaluaron todos los casos de miocardiopatía diagnosticados de acuerdo con las recomendaciones de la guía de la ESC de 20231. La MCNS se definió por la ausencia de manifestaciones extracardiacas que sugirieran enfermedades sindrómicas, metabólicas, neuromusculares o de almacenamiento, según lo indicado por los resultados negativos de las exploraciones adecuadas cuando estaban indicadas. Se excluyó de los análisis a los pacientes con miocardiopatía secundaria a trastornos sindrómicos. Se excluyó también a los pacientes pediátricos portadores de variantes P o PP en genes asociados a una MCNS que aún no cumplían los criterios para un diagnóstico clínico definitivo, incluidos los que tenían fenotipos limítrofes. El comité de ética del centro aprobó el estudio (PIC-37-22). Se obtuvo el consentimiento informado por escrito de los representantes legales de los pacientes para la realización de pruebas genéticas y para el uso de datos clínicos y genéticos con fines de investigación, y se recabó el asentimiento de los menores cuando procedía, en función de su edad y de la normativa local.
Evaluación del fenotipo clínicoEn el momento del diagnóstico, se extrajeron los datos de parámetros ecocardiográficos de los informes clínicos. En la MCH, se registró el grosor máximo de la pared del ventrículo izquierdo (VI) (tabique interventricular/pared posterior del VI) y se determinaron las puntuaciones z (basadas en los patrones de referencia de la Pediatric Heart Network)21. En la MCD, se registró el diámetro telediastólico del VI, junto con las puntuaciones z y la fracción de eyección del ventrículo izquierdo (FEVI), evaluada con el método de Simpson. En la MCA, se documentaron los criterios estructurales disponibles. Se realizó una cardiorresonancia magnética según las indicaciones clínicas, y la fibrosis miocárdica se evaluó mediante el realce tardío de gadolinio (RTG), que se registró como presente o ausente cuando se dispuso del dato.
Análisis genéticoSe extrajo ácido desoxirribonucleico genómico de todos los pacientes. En los casos índice, se aplicó un panel exhaustivo de pruebas de secuenciación de última generación, mientras que a los familiares se les realizó inicialmente una prueba de Sanger para detectar la variante familiar P o PP, y el panel completo de pruebas se reservó para los que presentaban fenotipos graves de aparición temprana. En última instancia, todos los individuos fueron objeto de un análisis con el mismo método de secuenciación de última generación, que fue un panel genético de miocardiopatías que abarca todos los genes actualmente relacionados con las miocardiopatías familiares (Métodos del material adicional).
Clasificación de las variantesLas variantes o alteraciones identificadas, incluidas las variantes de un solo nucleótido, las inserciones o deleciones (indeles) pequeñas y las variantes en el número de copias se describieron según la terminología Human Genome Variation Society, utilizando los transcritos registrados en RefSeq. Las variantes se clasificaron siguiendo las recomendaciones del American College of Medical Genetics and Genomics y la Association for Molecular Pathology22. Solo las variantes raras clasificadas como P o PP se consideraron susceptibles de orientar las decisiones clínicas1,14. Las variantes clasificadas como de significado incierto (VSI), es decir, con un papel ambiguo, también se incluyeron en el estudio debido a su posible efecto perjudicial o modulador, a pesar de que actualmente no permiten orientar las decisiones clínicas. Se actualizaron todos los datos disponibles sobre cada variante genética rara hasta la fecha de presentación del artículo para publicación (febrero de 2025).
Variables y análisis estadísticoLos datos demográficos, clínicos y genéticos se extrajeron de las historias clínicas electrónicas siguiendo los protocolos éticos y legales aprobados por el centro, que garantizan una estricta anonimización de los datos. Se llevó a cabo un análisis descriptivo de la cohorte completa. Las variables cualitativas se describen mediante tablas de frecuencias, mientras que las variables numéricas expresan media± desviación estándar o mediana [rango intercuartílico (RIC)], en función de la normalidad de su distribución, evaluada mediante la prueba de Kolmogorov-Smirnov. Se utilizó un análisis de Kaplan-Meier con la prueba de orden logarítmico (log-rank) (Mantel-Cox) y modelos de Cox para evaluar las diferencias en las curvas de supervivencia entre 2 o más grupos.
Se compararon las variables clínicas y genéticas de los pacientes con y sin EC mediante modelos de riesgos proporcionales de Cox, y se obtuvieron los valores de hazard ratio (HR). La significación estadística se definió como un valor p bilateral <0,05, y el intervalo de confianza se fijó en el 95% (IC95%). En los casos en los que un paciente tuvo múltiples EC, solo se tuvo en cuenta para el análisis la edad en el momento del primero de ellos, y los episodios posteriores se censuraron para el análisis.
Para determinar si el fenotipo al inicio mejoraba la predicción de los EC más allá de lo que permitían las pruebas genéticas por sí solas, se evaluó la discriminación incremental utilizando la mejora de la discriminación integrada. Este análisis se llevó a cabo en subgrupos en los que las variables fenotípicas resultaron significativas en los modelos de Cox. Se comparó un modelo genético que solo tenía en cuenta la carga genética con un modelo integrado que combinaba la carga genética y las características fenotípicas iniciales. Los riesgos previstos se obtuvieron a partir de modelos de Cox con un horizonte temporal prestablecido de 5 años, y las estimaciones de la mejora de la discriminación integrada, con su IC95%, se obtuvieron mediante remuestreo bootstrap.
Los EC se definieron como taquicardia ventricular o fibrilación ventricular, descargas adecuadas del desfibrilador automático implantable, insuficiencia cardiaca en los estadios C y D23, trasplante de corazón, MSC y parada cardiaca súbita. Los análisis descriptivos y estadísticos se realizaron con el programa IBM SPSS Statistics, versión 30 (IBM Corp., Estados Unidos).
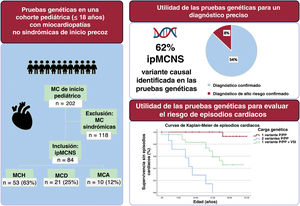
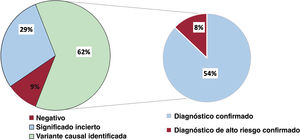
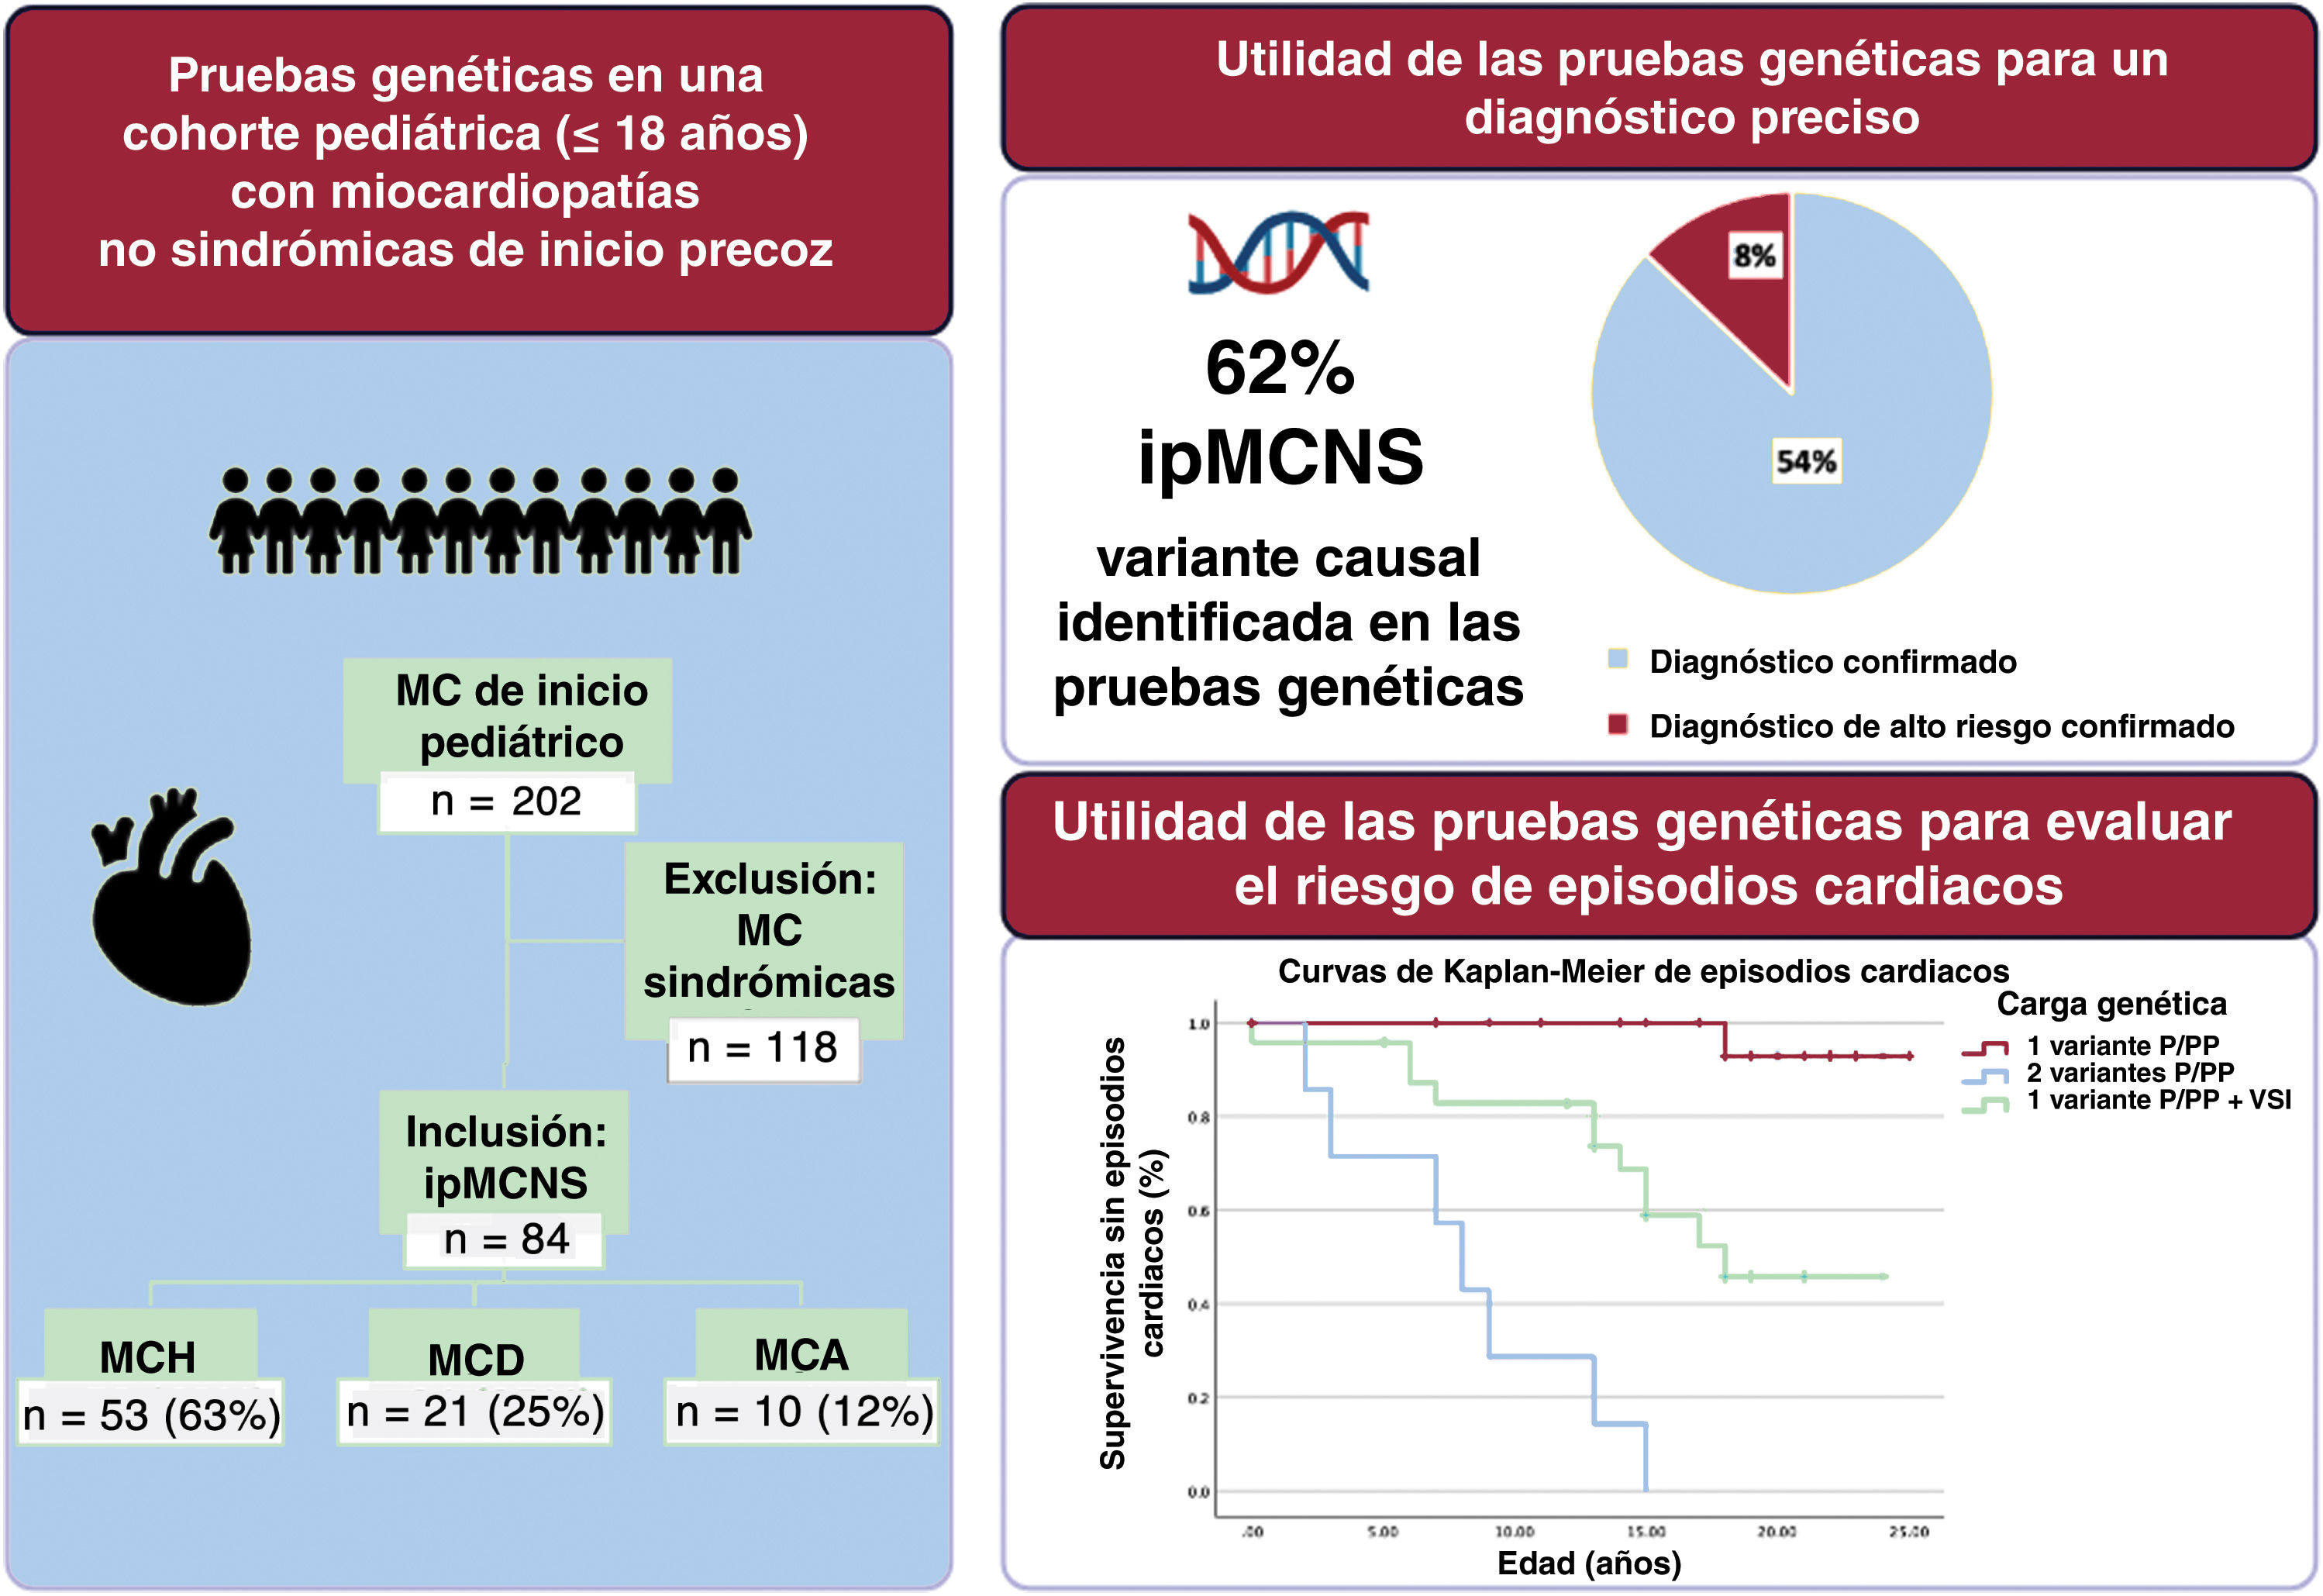
RESULTADOSEntre 2014 y 2024, se evaluó a 202 pacientes pediátricos respecto a una posible miocardiopatía. Un total de 84 presentaban una ipMCNS (36,9% niñas; mediana de edad de inicio de 13 años; RIC, 2,5-15). El diseño del estudio y los principales resultados se resumen en la figura 1. Los diagnósticos clínicos confirmados de ipMCNS incluyeron 53 casos de MCH (63%; 2 de los 53 cumplían los criterios de miocardiopatía restrictiva), 21 de MCD (25%) y 10 de MCA (12%; 1 de los 10 cumplía los criterios de miocardiopatía ventricular izquierda no dilatada). Se registraron antecedentes familiares de MCNS en el 67% de los casos, con una distribución de un 42% de MCH, un 10% de MCD y un 9% de MCA. Las pruebas genéticas identificaron una variante genética concluyente (P o PP) en 52 de los 84 pacientes (62%), con la siguiente distribución fenotípica: MCH en 35 de 53 (66%), MCD en 10 de 21 (48%) y MCA en 7 de 10 (70%); en 7 de ellos había un genotipo de alto riesgo (2 variantes P o PP). Veinticuatro pacientes presentaban una VSI (29%). En 16 pacientes (19%), se consideró que esta VSI podía estar asociada al fenotipo. Con la subclasificación perfeccionada de las VSI, recientemente publicada24, estas variantes se reclasificaron como VSI-PP. En 8 pacientes (9,5%), se identificó una VSI no asociada al fenotipo, y 8 pacientes (9,5%) presentaron un resultado completamente negativo en la prueba genética. En la presente cohorte, no se identificaron indeles o variantes en el número de copias en ninguno de los genes (figura 2).

Figura central. Resultados clínicos y genéticos en una cohorte pediátrica con miocardiopatías no sindrómicas de inicio precoz. Utilidad de las pruebas genéticas en el diagnóstico y la estratificación del riesgo de episodios cardiacos. ipMCNS: miocardiopatía no sindrómica de inicio precoz; MC: miocardiopatía; MCA: miocardiopatía arritmogénica; MCD: miocardiopatía dilatada; MCH: miocardiopatía hipertrófica; P: patógena; PP: probablemente patógena; VSI: variante de significado incierto.

Resultados de las pruebas genéticas en las miocardiopatías no sindrómicas de aparición temprana. Resultado negativo en las pruebas genéticas (granate). Variantes de significado incierto (azul claro). Variante(s) causal(es) identificada(s) (verde claro). En la imagen de la derecha: se identificó 1 variante causal (azul claro); se identificó más de 1 variante causal (granate).
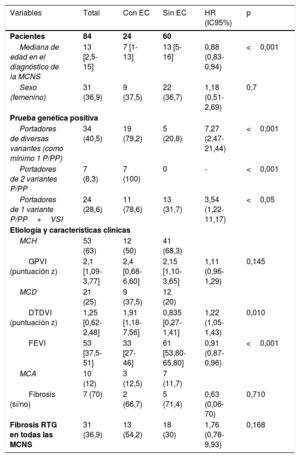
Al inicio del estudio, la MCH fue el diagnóstico más frecuente, con una mediana de puntuación z del grosor máximo de la pared del VI en el momento del diagnóstico de 2,1 (RIC 1,09-3,77); globalmente, el grosor máximo de la pared del VI no mostró una asociación significativa con los EC (p=0,145). En la MCD, los pacientes con EC presentaron un fenotipo inicial más grave, caracterizado por una mayor dilatación del VI y una menor función sistólica: puntuación z del diámetro telediastólico del VI (HR = 1,22; IC95%, 1,05-1,43; p <0,010) y FEVI (HR = 0,91; IC95%, 0,87-0,96; p <0,001). Por último, en la MCA, la fibrosis miocárdica con RTG fue frecuente; sin embargo, la presencia de fibrosis no se asoció de manera significativa con la aparición de EC (p=0,710). Globalmente, los pacientes con EC presentaron un fenotipo inicial más grave en la MCD (mayor dilatación del VI y menor FEVI), mientras que el grosor máximo de la pared del VI en la MCH no mostró diferencias significativas entre los grupos con y sin EC (tabla 1). En la MCD, la adición del fenotipo inicial (puntuación z del diámetro telediastólico del VI y FEVI) a un modelo basado únicamente en los datos genéticos produjo una mejora significativa de la capacidad de discriminación respecto a los EC (mejora de discriminación integrada de 0,528; IC95%, 0,312-0,683; p <0,001).
Características clínicas y genéticas de los pacientes con MCNS de inicio precoz y riesgo de EC
| Variables | Total | Con EC | Sin EC | HR (IC95%) | p |
|---|---|---|---|---|---|
| Pacientes | 84 | 24 | 60 | ||
| Mediana de edad en el diagnóstico de la MCNS | 13 [2,5-15] | 7 [1-13] | 13 [5-16] | 0,88 (0,83-0,94) | <0,001 |
| Sexo (femenino) | 31 (36,9) | 9 (37,5) | 22 (36,7) | 1,18 (0,51-2,69) | 0,7 |
| Prueba genética positiva | |||||
| Portadores de diversas variantes (como mínimo 1 P/PP) | 34 (40,5) | 19 (79,2) | 5 (20,8) | 7,27 (2,47-21,44) | <0,001 |
| Portadores de 2 variantes P/PP | 7 (8,3) | 7 (100) | 0 | - | <0,001 |
| Portadores de 1 variante P/PP+VSI | 24 (28,6) | 11 (78,6) | 13 (31,7) | 3,54 (1,22-11,17) | <0,05 |
| Etiología y características clínicas | |||||
| MCH | 53 (63) | 12 (50) | 41 (68,3) | ||
| GPVI (puntuación z) | 2,1 [1,09-3,77] | 2,4 [0,68-6,60] | 2,15 [1,10-3,65] | 1,11 (0,96-1,29) | 0,145 |
| MCD | 21 (25) | 9 (37,5) | 12 (20) | ||
| DTDVI (puntuación z) | 1,25 [0,62-2,48] | 1,91 [1,18-7,56] | 0,835 [0,27-1,41] | 1,22 (1,05-1,43) | 0,010 |
| FEVI | 53 [37,5-51] | 33 [27-46] | 61 [53,80-65,80] | 0,91 (0,87-0,96) | <0,001 |
| MCA | 10 (12) | 3 (12,5) | 7 (11,7) | ||
| Fibrosis (sí/no) | 7 (70) | 2 (66,7) | 5 (71,4) | 0,63 (0,06-70) | 0,710 |
| Fibrosis RTG en todas las MCNS | 31 (36,9) | 13 (54,2) | 18 (30) | 1,76 (0,78-9,93) | 0,168 |
DTDVI: diámetro telediastólico del ventrículo izquierdo; EC: episodio cardiaco; FEVI: fracción de eyección del ventrículo izquierdo; GPVI: máximo grosor de la pared ventricular izquierda; HR: hazard ratio; IC95%: intervalo de confianza del 95%; MCA: miocardiopatía arritmogénica; MCD: miocardiopatía dilatada; MCH: miocardiopatía hipertrófica; MCNS: miocardiopatía no sindrómica; P: patógena; PP: probablemente patógena; RTG: realce tardío de gadolinio; VSI: variante de significado incierto.
Salvo que se indique lo contrario, los datos expresan n (%) o mediana [rango intercuartílico].
Se realizó una cardiorresonancia magnética en el 71,4% de los pacientes de la cohorte (60 de 84). Dado que los datos de la cardiorresonancia magnética se extrajeron de los informes clínicos, en la tabla S1 solo se detallan los casos con presencia de RTG, que es indicativo de fibrosis, mientras que en las estimaciones de la prevalencia que se presentan a continuación se incluye a todos los pacientes de los que se dispone de información sobre la presencia o ausencia de RTG. En total, se observó una fibrosis miocárdica, evaluada mediante el RTG, en 31 de los 84 pacientes. Según el fenotipo, se detectó RTG en 22 de los 53 pacientes con MCH (41,5%), en 2 de los 21 pacientes con MCD (9,5%) y en 7 de los 10 pacientes con MCA (70%). En el conjunto de todos los pacientes con ipMCNS, se observó RTG con mayor frecuencia en los que presentaron EC en comparación con los que no los presentaron, si bien esta diferencia no alcanzó significación estadística (p=0,168). En los análisis exploratorios, el RTG también resultó más frecuente en los pacientes portadores de múltiples variantes raras (≥ 2 variantes P o PP, o 1 variante P o PP+VSI/s) en comparación con los que presentaban una sola variante P o PP (18 de 31 [58,1%] frente a 13 de 31 [26%], respectivamente), pero el tamaño de la muestra era demasiado pequeño para realizar un análisis multivariable (tabla 1).
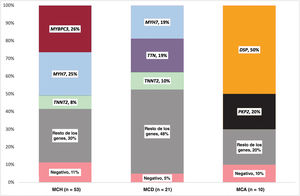
Genética de la MCH de inicio precozEn el análisis genético, se identificó una variante P o PP confirmada en 35 de los 53 pacientes pediátricos (66%), y 27 de los 35 (77%) tenían antecedentes familiares de la enfermedad. En la MCH, en 21 de los 53 pacientes pediátricos (39,6%) se identificó más de 1 variante. De estos 21 pacientes, 6 presentaban una segunda variante clasificada como P o PP, mientras que 15 eran portadores de una segunda variante clasificada como VSI. No se identificaron variantes causantes de enfermedad en 6 de los 53 niños (11%), 4 de los cuales eran casos esporádicos (figura 3; tabla S1).

Genes más frecuentes en los que se identificaron variantes en pacientes pediátricos con miocardiopatías no sindrómicas de inicio precoz. En el eje X se muestra la distribución de los pacientes en los 3 grupos de diagnóstico clínico, y en el eje Y, el rendimiento del diagnóstico genético y los genes en los que se identificaron las variantes principales. Tres genes (MYBPC3, MYH7 y TNNT2) representaban el 59% de los pacientes pediátricos con MCH diagnosticados genéticamente. Tres genes (MYH7, TTN y TNNT2) representaban el 48% de los pacientes pediátricos con MCD. Los genes DSP y PKP2 representaban el 70% de los pacientes con MCA. MCA: miocardiopatía arritmogénica; MCD: miocardiopatía dilatada; MCH: miocardiopatía hipertrófica.
Se estableció un diagnóstico genético etiológico en 10 de los 21 pacientes pediátricos (48%), y se observaron antecedentes familiares en 8 de esos 10 (80%). En la MCD, 8 de los 10 pacientes (80%) presentaban diversas variantes genéticas, pero solo en 1 caso había una forma autosómica recesiva y el paciente era portador de una variante P homocigótica en el gen TNNI3. Los demás pacientes eran portadores de una segunda variante clasificada como VSI. No se identificaron variantes causantes de enfermedad en 1 de los 21 pacientes pediátricos (5%) (figura 3; tabla S1).
Genética de la MCA de inicio precozSe estableció un diagnóstico genético definitivo en 7 de los 10 pacientes pediátricos (70%), todos ellos con antecedentes familiares. En la MCA, 6 de los 7 pacientes (86%) presentaban varias variantes genéticas, pero todas las variantes secundarias identificadas se clasificaron como VSI. No se identificaron variantes causantes de enfermedad en 1 paciente (10%) (figura 3; tabla S1).
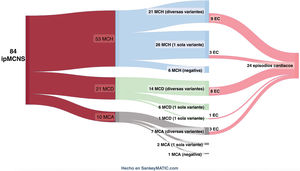
Presencia de diversas variantes genéticas y riesgo de ECEn esta cohorte, el 40,5% de los pacientes con un resultado genético definitivo (34 de 84) presentaban más de una variante genética en el panel analizado. Siete de estos pacientes tenían 2 variantes P o PP, y 24, 1 variante P o PP junto con 1 o más VSI (tabla 1). Durante el seguimiento (6 años [RIC, 4-10]), 24 de los 84 pacientes (29%) con ipMCNS presentaron EC. Estos episodios consistieron en parada cardiaca súbita (10 de 24; 42%), taquicardia/fibrilación ventricular (2 de 24; 8%), descargas adecuadas del desfibrilador automático implantable (4 de 24; 17%), MSC (2 de 24; 8%) e insuficiencia cardiaca en estadio C o D (6 de 24; 25%); en 3 de los cuales se realizó un trasplante de corazón (3 de 24; 13%; 1 con MCH y 2 con MCD). Los diagnósticos de los pacientes con EC fueron los siguientes: 12 de 24 con MCH (50%), 9 de 24 con MCD (34%) y 3 de 24 con MCA (13%). Todos los niños portadores de 2 variantes clasificadas como P o PP en las pruebas genéticas presentaron EC (7 de 24; 29%). En total, 21 de los 24 pacientes (88%) que experimentaron EC eran portadores de más de 1 variante en la prueba genética (7 pacientes con 2 variantes P o PP; 11 pacientes con 1 variante P o PP y 1 o más VSI, y 3 pacientes con varias VSI) (figura 4; tabla S1).

Diagrama de flujo que muestra los episodios cardiacos en los pacientes pediátricos con miocardiopatía no sindrómica de inicio precoz. Cohorte total de pacientes pediátricos con miocardiopatías (izquierda; granate), pacientes pediátricos con MCH (azul claro), MCD (verde claro) y MCA (gris). Los grupos se clasifican según el número de variantes identificadas mediante pruebas genéticas (positivo con> 1 variante genética identificada, solo 1 variante identificada o negativo). A la derecha (en rosa) se muestra el número de episodios cardiacos en cada grupo. EC: episodio cardiaco; ipMCNS: miocardiopatía no sindrómica de inicio precoz; MCA: miocardiopatía arritmogénica; MCD: miocardiopatía dilatada; MCH: miocardiopatía hipertrófica.
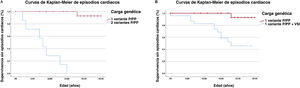
En los pacientes con un resultado genético definitivo, la presencia de variantes genéticas adicionales se asoció a un mayor riesgo de EC. El análisis de regresión de Cox reveló una asociación significativa entre la presencia de diversas variantes genéticas y un riesgo elevado de EC (HR = 7,27; IC95%, 2,47-21,44; p <0,01). Esta asociación se observó tanto en los pacientes portadores de 2 variantes P o PP (p <0,001) como en los portadores de 1 variante P o PP junto con 1 o más VSI (HR = 3,54; IC95%, 1,22-11,17; p <0,05), en comparación con los pacientes portadores de 1 sola variante P o PP. En los análisis de supervivencia, se muestran las curvas de Kaplan-Meier que ilustran la incidencia de los EC (figura 5).

Análisis de supervivencia de tiempo hasta el episodio. A: análisis de supervivencia que compara a pacientes con ipMCNS portadores de diversas variantes genéticas (2 variantes P o PP, riesgo alto) y con un diagnóstico clínico/genético definitivo con los portadores de 1 sola variante. El análisis puso de manifiesto una asociación significativa (prueba de orden logarítmico [log-rank], p <0,01). Una sola variante genética (granate); 2 variantes P o PP (azul claro). B: análisis de supervivencia que compara a pacientes con ipMCNS y un diagnóstico clínico/genético definitivo que presentan una variante P o PP y otra u otras variantes clasificadas como VSI. Una estratificación adicional reveló diferencias significativas entre los grupos (p <0,05); hazard ratio = 3,54; intervalo de confianza del 95%, 1,22-11,17. Una sola variante genética (granate); 1 variante P o PP más 1 o más variantes VSI (azul claro). ipMCNS: miocardiopatía no sindrómica de inicio precoz; P: patógena; PP: probablemente patógena; VSI: variante de significado incierto.
La principal aportación de este trabajo es que se centra en una cohorte compuesta de pacientes con ipMCNS definidas de forma estricta y evalúa la carga genética como factor pronóstico de los EC. Si bien en estudios previos sobre la miocardiopatía pediátrica se han descrito la sensibilidad diagnóstica y los resultados en cohortes más amplias y etiológicamente heterogéneas, son pocas las investigaciones que han analizado si otras variantes raras, además de la variante causal principal, contribuyen adicionalmente al riesgo de EC en las ipMCNS. En consecuencia, en el presente estudio se analiza específicamente si la complejidad genética modula los resultados clínicos en esta población de alto riesgo. En este estudio, de los 84 pacientes pediátricos con ipMCNS analizados, en el 62% se logró establecer una correlación entre el fenotipo clínico y un diagnóstico genético definitivo. Este rendimiento diagnóstico es comparable al descrito recientemente en un estudio pediátrico multicéntrico10, y supera el rendimiento diagnóstico observado en cohortes de miocardiopatía en pacientes adultos, que osciló entre el 34 y el 51%20, lo cual respalda en mayor medida una influencia genética más intensa en la enfermedad de aparición en la infancia.
Aunque el panel seleccionado incluía un amplio conjunto de genes asociados históricamente a la miocardiopatía o la arritmia, las variantes P o PP causales en esta cohorte se concentraron en un subconjunto limitado de genes con una asociación bien establecida con la enfermedad (MYBPC3, MYH7, TNNT2, TNNI3, TTN, FHOD3, SCN5A, FLNC, TPM1, PKP2 y DSP). Esta observación pone de relieve la importancia de contar con marcos de validez gen-enfermedad bien definidos a la hora de interpretar los análisis genéticos de un panel amplio.
Además, el 30% de los análisis genéticos realizados en esta cohorte de ipMCNS revelaron la presencia de variantes clasificadas como VSI según los criterios del American College of Medical Genetics and Genomics y la Association for Molecular Pathology22. Con el fin de mejorar la interpretabilidad de estos resultados, se evaluaron más detalladamente las variantes utilizando una subclasificación propuesta anteriormente (VSI-PP), definida por la uniformidad fenotípica pero con evidencia insuficiente para determinar una patogenicidad definitiva, tal y como se describió previamente24. En esta cohorte, el 19% de los pacientes presentaban variantes clasificadas en el subgrupo VSI-PP, lo que sugiere un posible papel perjudicial, aunque se necesitará evidencia adicional antes de que pueda considerarse que estas variantes permiten orientar las decisiones clínicas. Este resultado pone de relieve la importancia de reclasificar periódicamente las VSI a medida que surgen nuevas evidencias25.
Genética de las ipMCNS con ECUn total de 24 pacientes pediátricos de esta cohorte (29%) presentaron EC durante el seguimiento. Solo 2 de estos pacientes (8%) tuvieron variantes aparecidas de novo en los genes MYH7 (c.602T> A; p.(Ile201Thr)) y TNNT2 (c.299T> A; p.(Ile100Asn)), ambas ya descritas con anterioridad26,27. A diferencia de lo indicado por estudios pediátricos anteriores sobre miocardiopatías sindrómicas, en los que las variantes aparecidas de novo fueron las causantes de los resultados más graves11, los niños de esta cohorte de ipMCNS que presentaron EC eran portadores con mayor frecuencia de diversas variantes genéticas. Concretamente, en esta cohorte, se identificó que 7 de los 24 pacientes (29%) eran portadores de 2 variantes P o PP. Estos pacientes presentaban fenotipos graves y EC a pesar de haber recibido un tratamiento optimizado: 6 tenían un diagnóstico de MCH y 1 un diagnóstico de MCD. Estos resultados concuerdan con los de estudios anteriores en los que la herencia conjunta de diversas variantes P o PP explicaba las miocardiopatías graves de aparición en la infancia11. En lo que respecta a la MCH, la única miocardiopatía para la que se dispone de estudios pediátricos, la tasa global de EC en esta cohorte fue comparable a la descrita en series de MCH de inicio pediátrico, en las que aproximadamente el 25% de los pacientes presentan EC durante el seguimiento20,28–33. En esos estudios, el RTG, que es un marcador pronóstico desfavorable bien establecido en la MCH del adulto, también se asoció a un mayor riesgo de EC. En cambio, el RTG no mostró una asociación significativa con el riesgo de EC en esta cohorte, lo cual podría deberse al diseño retrospectivo del estudio y a la falta de una evaluación cuantitativa de la fibrosis, ya que solo se evaluó de forma cualitativa la presencia o ausencia de fibrosis.
En el conjunto de la cohorte, solo la aparición a una edad temprana y la presencia de diversas variantes genéticas —entre las que haya al menos una variante causal— se asociaron de manera significativa a un mayor riesgo de EC. Esta asociación fue significativa cuando las variantes adicionales se clasificaron como VSI, y resultó aún más pronunciada cuando se trataba de variantes P o PP. Es de destacar que todos los pacientes pediátricos portadores de 2 variantes P o PP presentaron un EC, mientras que los que tenían 1 variante P o PP más 1 VSI tenían un riesgo hasta 3,5 veces mayor en comparación con el de los portadores de 1 sola variante P o PP. Esta compleja base genética puede contribuir a la considerable heterogeneidad clínica y la penetrancia incompleta que se observan en las MCNS, incluso dentro de una misma familia. En esta cohorte, se observó que los pacientes pediátricos con EC presentaban la misma variante P o PP que un progenitor no afectado o con una afectación leve, así como la misma que hermanos con variantes causales idénticas pero con formas de presentación clínica divergentes. Estos fenotipos graves se asociaron a la presencia de variantes raras adicionales en el mismo gen o en otros genes relacionados con la miocardiopatía. En conjunto, estos resultados respaldan un modelo genético complejo en el que las variantes digénicas o compuestas determinan la expresión de la enfermedad, mientras que otros factores genéticos podrían modular la penetrancia y la gravedad fenotípica34.
Más allá de las consideraciones diagnósticas, se evaluó la trascendencia pronóstica de la carga genética mediante análisis integrados de genotipo y fenotipo. Se observó una mejora en la capacidad de discriminación exclusivamente en la MCD. Sin embargo, dado el número limitado de casos y de episodios clínicos, junto con el diseño retrospectivo del estudio, estos resultados deben interpretarse con cautela y requerirán una confirmación en cohortes multicéntricas más amplias.
La evidencia reciente sobre la MCD en el adulto respaldan en mayor medida este concepto, ya que demuestra que el genotipo influye no solo en el diagnóstico, sino también en el pronóstico, la respuesta al tratamiento y el remodelado a largo plazo, lo que da lugar a peores resultados en determinados subgrupos genéticos35. Aunque las mutaciones bialélicas y la presencia de diversas variantes P o PP son marcadores reconocidos de enfermedad grave, la observación uniforme de genotipos complejos (que afectan a la base genética) en casos pediátricos de alto riesgo refuerza la importancia de estos resultados16–19,36. La contribución de las VSI al riesgo puede reflejar su naturaleza heterogénea, ya que incluye variantes que podrían ser perjudiciales pero que aún no se han caracterizado por completo. En consecuencia, aunque no basten por sí solas para provocar la enfermedad, algunas VSI pueden actuar como modificadores fenotípicos e influir en la gravedad de la enfermedad en corazones genéticamente vulnerables. Este concepto se ve respaldado, además, por estudios de asociación de genoma completo, que indican que tanto las variantes raras como las comunes contribuyen al riesgo de EC con el empleo de las puntuaciones de riesgo poligénico10,37,38.
En cambio, en esta cohorte, los casos de EC fueron raros en los pacientes con resultados genéticos negativos; solo 1 niño con genotipo negativo y diagnóstico clínico de MCD, en el que se habían descartado la miocarditis y los trastornos sindrómicos, presentó una enfermedad grave de inicio temprano. Esta observación pone de relieve el posible valor de los enfoques genómicos integrales, como la secuenciación del genoma o del exoma en tríos, en determinados casos, ya que los paneles genéticos específicos pueden no detectar genes nuevos o aún no identificados asociados a enfermedades. En conjunto, estos resultados refuerzan la utilidad clínica de las pruebas genéticas más allá del diagnóstico, y ponen de relieve su papel a la hora de afinar las correlaciones entre genotipo y fenotipo, y mejorar la estratificación del riesgo en pacientes pediátricos. Los niños y jóvenes con ipMCNS que presentan diversas variantes P o PP constituyen un grupo de riesgo especialmente elevado, y podrían beneficiarse de una vigilancia más intensiva y de estrategias preventivas. Además, las VSI deben revaluarse periódicamente para determinar su trascendencia clínica, junto con los factores de riesgo clínicos establecidos y específicos de cada subtipo de miocardiopatía7,39,40.
Consecuencias clínicasEl presente trabajo tiene importantes consecuencias clínicas. En primer lugar, estos resultados respaldan las recomendaciones actuales de realizar un exhaustivo cribado clínico y genético en los familiares con miocardiopatía, incluidos los pacientes pediátricos, tal y como se describe en las directrices más recientes1. En los casos pediátricos con fenotipos graves (aparición muy temprana, hipertrofia extrema o disfunción marcada del VI, o EC de aparición temprana), puede estar justificada una evaluación genética completa, incluso si ya se ha identificado una variante P o PP en el probando familiar (con una enfermedad de aparición en la edad adulta), con el fin de detectar variantes adicionales que puedan explicar la anticipación o la gravedad del fenotipo. Los pacientes diagnosticados de MCNS en los que se haya identificado más de 1 variante P o PP en las pruebas genéticas presentan un riesgo alto de EC y deben clasificarse adecuadamente para aplicar medidas preventivas destinadas a reducir el riesgo de EC mortales. Por último, se debe hacer hincapié en la necesidad de una estrecha colaboración y una transición bien estructurada entre las unidades de atención pediátrica y las de adultos, con el fin de garantizar un diagnóstico exacto, la continuidad de la asistencia y unos resultados óptimos.
LimitacionesEntre las limitaciones del estudio se encuentra su diseño retrospectivo y unicéntrico, que puede introducir un sesgo de selección, ya que la institución donde se ha llevado a cabo es un centro de referencia terciario que suele evaluar casos más complejos o graves. El pequeño tamaño de la muestra en algunos grupos de diagnóstico clínico, en particular la MCD y la MCA, limita en mayor medida la posibilidad de generalización de los resultados. Otra limitación es la evaluación acotada de los factores modificadores no genéticos que podrían influir en la progresión de la MCNS. Este estudio propone un primer enfoque para el uso de las pruebas genéticas en la estratificación del riesgo en pacientes pediátricos con ipMCNS. No obstante, los resultados deberán validarse en cohortes más amplias. Se realizó un análisis genético utilizando un panel de genes específicos, en lugar de una secuenciación del exoma o del genoma completo, lo que limita la identificación de nuevos genes causales. Sin embargo, ese no era el objetivo del presente estudio.
CONCLUSIONESLas ipMCNS en pacientes pediátricos se caracterizan por una elevada carga genética y un riesgo considerable de EC, especialmente en los portadores de diversas variantes P o PP. También se observa un mayor riesgo en pacientes que presentan una variante P o PP junto con una o más VSI, que pueden actuar como modificadores genéticos adicionales. Por consiguiente, las VSI deberían reclasificarse periódicamente a medida que surja nueva evidencia que permita aclarar su trascendencia clínica y su posible uso para orientar las decisiones clínicas. En los casos graves de ipMCNS pediátrica, pueden coexistir otras variantes raras junto con la variante causal principal, lo que podría asociarse a un mayor riesgo de episodios clínicos. Estas observaciones respaldan la posibilidad de ampliar la evaluación genética en determinados casos de alto riesgo, si bien se reconoce que se necesita una validación prospectiva multicéntrica antes de incorporar los resultados sobre la carga genética a la estratificación ordinaria del riesgo.
FINANCIACIÓNEste trabajo no habría sido posible sin el apoyo de las subvenciones para proyectos de investigación concedidas por el Instituto de Salud Carlos III (ISCIII), Fondo Investigación Sanitaria-FIS-(PI21/00094), con cofinanciación de la Unión Europea, la Fundació Bosch i Aymerich y la Fundació Daniel Bravo. CIBERCV es una iniciativa del ISCIII, Ministerio de Economía, Comercio y Empresa de España. IDIBGI y el Institut de Recerca Sant Joan de Déu son un «CERCA Program/Generalitat de Catalunya». G. Sarquella-Brugada actualmente cuenta con financiación del Programa de Intensificación PERIS (SLT042/25/000012; Generalitat de Catalunya), que le permite dedicar tiempo a la investigación.
CONSIDERACIONES ÉTICASEl comité de ética del Hospital Sant Joan de Déu (Barcelona, España; código de aprobación PIC-37-22) aprobó el análisis de acuerdo con la Declaración de Helsinki de la World Medical Association. Se obtuvo el consentimiento informado por escrito de los representantes legales de los pacientes para la realización de pruebas genéticas y para el uso de datos clínicos y genéticos con fines de investigación, y se recabó el asentimiento de los menores cuando procedía, en función de su edad y de la normativa local. Se siguieron las directrices SAGER en lo que respecta a posibles sesgos relacionados con el sexo y el género.
DECLARACIÓN SOBRE EL USO DE INTELIGENCIA ARTIFICIALLas herramientas de inteligencia artificial se utilizaron exclusivamente para la revisión lingüística y la corrección gramatical del manuscrito. No se emplearon para la elaboración de contenidos científicos, el análisis de datos o la interpretación de los resultados, que siguen siendo responsabilidad exclusiva de los autores.
CONTRIBUCIÓN DE LOS AUTORESA. Greco y S. César contribuyeron por igual como primeros autores. Ó. Campuzano y G. Sarquella-Brugada contribuyeron por igual como autores sénior. A. Greco, E. Martínez-Barrios, S. César, G. Sarquella-Brugada y Ó. Campuzano desarrollaron el concepto. J. Cruzalegui, N. Díez-Escuté, P. Cerralbo, F. Chipa, I. Zschaeck, J.M. Carretero, F. Merchán, C. Díez-López, F. de Frutos, E. Arbelo, A. García-Álvarez, R. Toro, S. Pie-Raventós y A.L. Luján obtuvieron, preprocesaron y analizaron los datos. A. Greco, S. César y E. Martínez-Barrios prepararon el manuscrito. G. Sarquella-Brugada y Ó. Campuzano supervisaron el estudio. Todos los autores han participado en la revisión del manuscrito, y han leído y aprobado la versión presentada para su publicación.
CONFLICTO DE INTERESESLos autores declaran no tener ningún conflicto de intereses.
- –
Las ipMCNS son raras en pediatría, y pueden conllevar un riesgo considerable de insuficiencia cardiaca y arritmias ventriculares malignas. Las pruebas genéticas mejoran el diagnóstico etiológico y permiten realizar cribados en familiares. En series pediátricas anteriores se han descrito el rendimiento diagnóstico y los resultados en cohortes heterogéneas, que a menudo incluían causas sindrómicas y metabólicas. En la MCD, el fenotipo inicial (dilatación del VI y disfunción sistólica) es un marcador reconocido de un peor pronóstico.
- –
En una cohorte pediátrica limitada a pacientes con ipMCNS, la mayoría presentaban variantes raras y el 62% tenían un diagnóstico genético concluyente. Los EC se observaron con una frecuencia notablemente mayor en los portadores de diversas variantes raras, especialmente en los que tenían 2 variantes P o PP. En la MCD, un fenotipo inicial más grave se asoció a la aparición de episodios clínicos, lo que respalda un enfoque integrado de genotipo-fenotipo. Estos resultados generan hipótesis comprobables para su validación prospectiva multicéntrica.
Se agradece al Programa CERCA de la Generalitat de Catalunya su apoyo institucional. Se está en deuda con el «Biobanc de l’Hospital Infantil Sant Joan de Déu per a la Investigació» integrado en la Red Española de Biobancos del ISCIII por la obtención de muestras y datos.