La identificación de los pacientes adultos con síndrome de Noonan puede ser un verdadero reto. Los actuales paneles genéticos de miocardiopatía hipertrófica (MCH) y la autopsia molecular no siempre identifican satisfactoriamente estos trastornos. Este caso clínico pone de relieve cómo las características clínicas y post mortem pueden orientar el enfoque genético más adecuado para mejorar la precisión diagnóstica.
Una mujer de unos 50 años fue remitida al servicio de enfermedades cardiovasculares hereditarias para evaluación tras la muerte súbita cardiaca de su hermana. En la exploración física inicial se observaron pecas por toda la cara, junto con una implantación levemente baja de los pabellones auriculares.
La paciente tenía antecedentes médicos de un melanoma en la espalda, que le habían extirpado por completo 4 años antes, y estaba en tratamiento por hipertiroidismo. Muchos años antes, había experimentado un episodio de desmayo debido a deshidratación, pero no se había vuelto a producir ningún episodio de síncope.
No tenía hijos y sus 2 hermanos vivos parecían estar sanos. La hermana fallecida fue encontrada muerta en la cama sin haber presentado síntomas previos. Los padres de la paciente habían fallecido a una edad avanzada.
En el electrocardiograma se observó un ritmo sinusal sin signos de hipertrofia ventricular izquierda ni otras anomalías de la repolarización. La ecocardiografía no mostró signos importantes, y en la resonancia magnética cardiaca se observó una buena función biventricular, una dilatación auricular izquierda leve y ausencia de áreas de fibrosis o cicatrización.
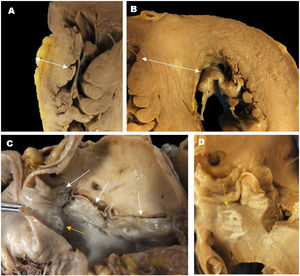
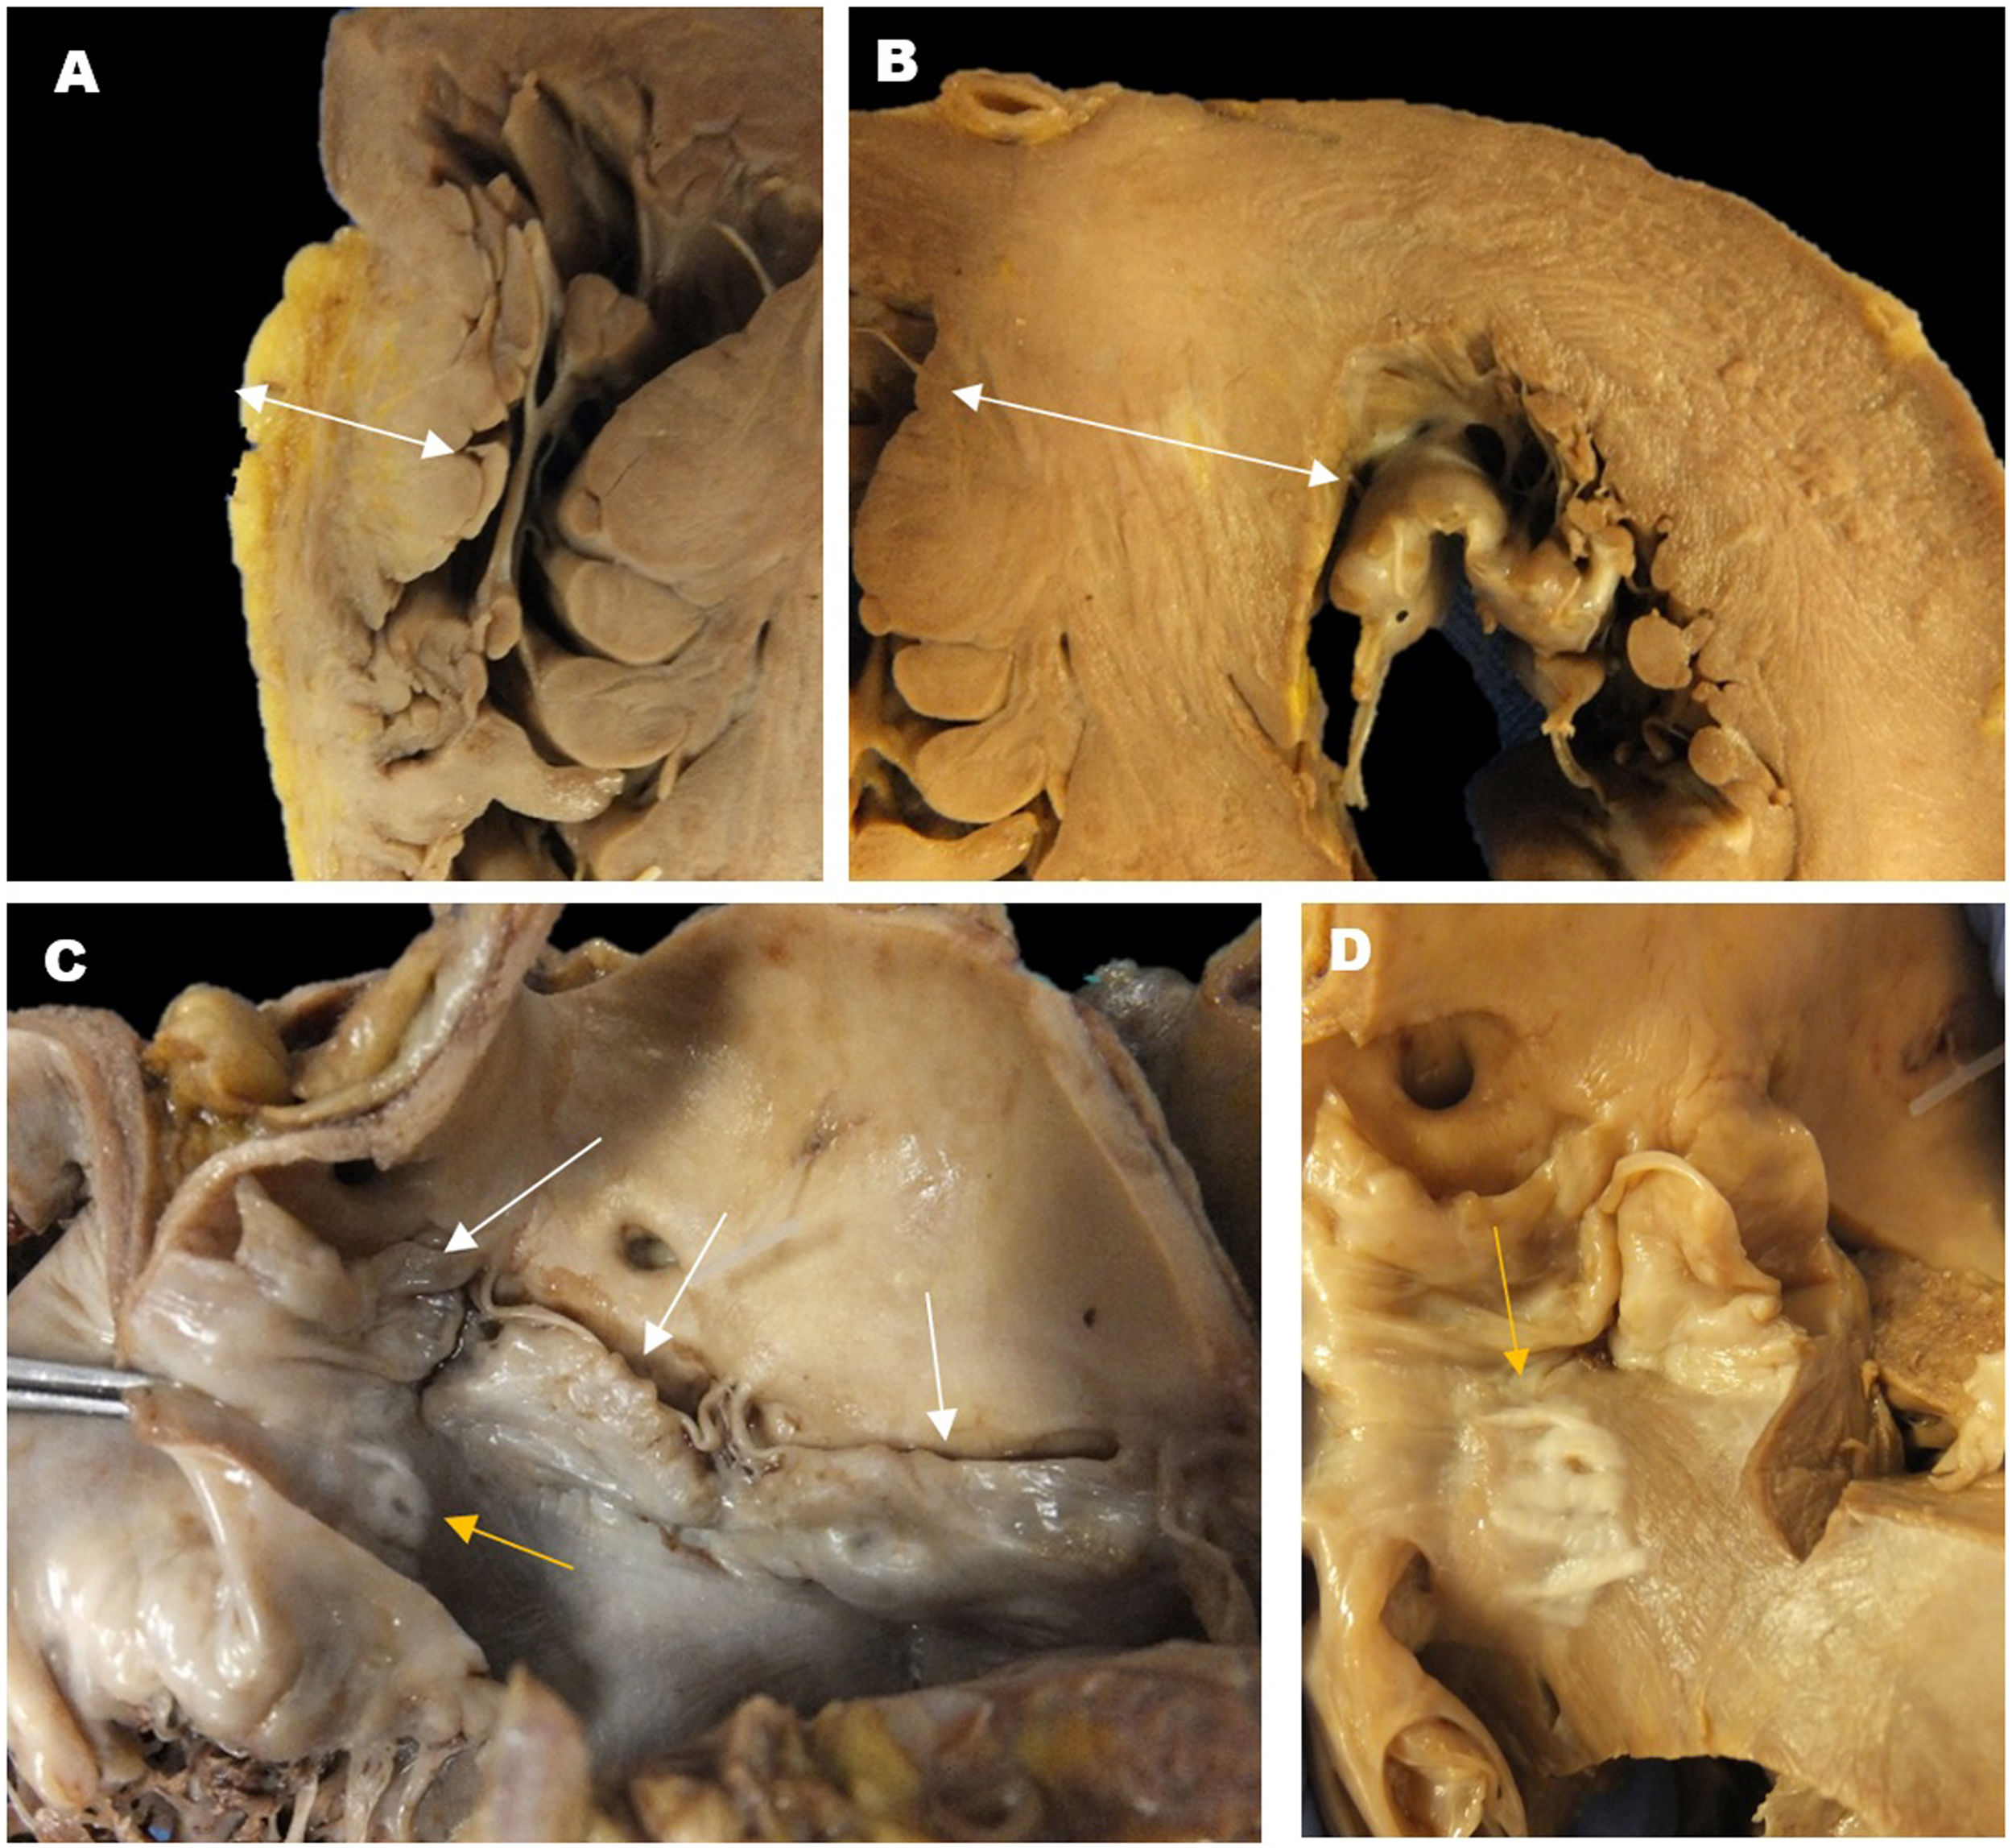
El informe de la autopsia de la hermana reveló un corazón agrandado con hipertrofia del ventrículo derecho (VD) (figura 1A), incluido un tracto de salida del VD engrosado que medía 9mm. Se observó una marcada hipertrofia del tabique posterior, con un diámetro de 20mm, acompañada de áreas moteadas de fibrosis en la misma zona (figura 1B). Las 3 valvas de la válvula aórtica mostraban un engrosamiento significativo sin calcificación (figura 1C). Además, se observó una lesión por impacto debajo de la válvula (figura 1D). Las valvas de la válvula mitral también estaban engrosadas. Todas las arterias coronarias eran permeables, sin signos de enfermedad coronaria significativa.

Examen macroscópico del corazón. A: corte transversal de la parte lateral del ventrículo derecho que muestra hipertrofia y comprende 8mm de músculo y 5mm de grasa (flecha). B: corte transversal de la parte media del ventrículo que muestra la pared septal posterior hipertrófica de 20mm de diámetro (flecha). En la pared septal pueden observarse zonas moteadas de fibrosis. C: válvula aórtica con valvas engrosadas (flechas blancas) y una lesión de impacto (flecha amarilla). D: vista ampliada de la lesión por impacto (flecha).
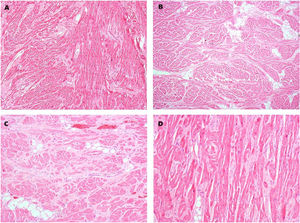
El examen microscópico del miocardio del VD y del tabique posterior reveló la presencia de hipertrofia miocítica, desorganización pronunciada de los miocitos y fibrosis de sustitución (figura 2).

Examen microscópico del corazón. A: desorganización del haz de miocitos e hipertrofia en la pared septal posterior con fibrosis (×300). B: ventrículo derecho con hipertrofia miocítica. También puede observarse grasa en la zona (×300). C, D: fibrosis miocárdica con marcada hipertrofia y desorganización de los miocitos en el ventrículo derecho (×400).
Basándose en estas observaciones post mortem, el diagnóstico principal fue de MCH con hipertrofia prominente del VD. Se aplicaron los actuales paneles genéticos R131 de MCH del Servicio Nacional de Salud y R138 de autopsia molecular1, pero no revelaron ninguna anomalía genética significativa.
A la vista de lo observado en la autopsia de la hermana de la paciente —específicamente la presencia inusual de hipertrofia ventricular derecha e izquierda— y las observaciones realizadas en la exploración física de pecas y pabellones auditivos de implantación baja, el análisis genético se amplió para incluir los genes de la RASopatía (BRAF, HRAS, KRAS, LZTR1, MAP2K1, MAP2K2, NRAS, PTPN11, RAF1, RIT1, SHOC2 y SOS1) en la fallecida.
Se detectó una variante sin sentido en PTPN11: c.1403C>T (p.Thr468Met) que se confirmó después en la hermana de la paciente. Esta variante se clasifica como patogénica para las RASopatías según los criterios específicos de ACMG/AMP2, con la aplicación de PM6_Strong, PS4, PP1_Strong, PS3, PM1, PP2 y PP3. Es una causa reconocida del síndrome de Noonan y del síndrome LEOPARD asociado a hipertrofia ventricular derecha e izquierda grave. Las pruebas genéticas en el resto de hermanos fueron negativas.
En los adultos, la MCH se define como un grosor de la pared ventricular izquierda de 15mm como mínimo3. La hipertrofia grave del VD se define como un grosor de la pared del VD>2mm y es relativamente rara, con una prevalencia del 1,3% en la población general de pacientes con MCH4.
Determinadas características pueden sugerir etiologías específicas en la MCH, y se ha descrito un aumento del grosor de la pared libre del VD y del engrosamiento valvular en trastornos como la amiloidosis, la enfermedad de Anderson-Fabry, el síndrome de Noonan y trastornos relacionados3.
El síndrome de Noonan y los trastornos relacionados son causados por variantes en la vía Ras/MAPK. La miocardiopatía asociada al síndrome de Noonan y la MCH sarcomérica tienen características histopatológicas comunes, como la fibrosis y la desorganización miocárdica5. Sin embargo, la miocardiopatía asociada al síndrome de Noonan muestra una mayor densidad de miocitos y una mayor proporción de miocardiocitos multinucleados en comparación con la MCH y los tejidos de control6.
La presencia de pecas, pabellones auditivos de implantación baja, hipertrofia del VD y engrosamiento de las válvulas mitral y aórtica, junto con el diagnóstico de MCH como causa de muerte súbita cardiaca en una hermana, hace sospechar otras afectaciones, como los trastornos metabólicos y de almacenamiento o RASopatías. Esto pone de relieve la necesidad de un conocimiento más amplio de las diferencias fenotípicas entre estas entidades para guiar mejores enfoques diagnósticos y terapéuticos. Los paneles genéticos estándares de MCH y autopsias moleculares no suelen identificar estos trastornos, lo que subraya la importancia de adoptar una estrategia genética más amplia en pacientes con características físicas y cardiacas peculiares.
El engrosamiento de la pared del VD y las alteraciones anatomopatológicas observadas en la autopsia son indicadores menos reconocidos. Estos aspectos poco apreciados deberían tenerse en cuenta junto con marcadores fenotípicos más prominentes para mejorar la precisión diagnóstica.
FINANCIACIÓNNo se declara ninguna.
CONSIDERACIONES ÉTICASLa paciente dio su consentimiento informado para la publicación de este caso clínico. La preparación del manuscrito se realizó de acuerdo con las directrices SAGER, teniendo en cuenta las posibles variables de sexo y género.
DECLARACIÓN SOBRE EL USO DE INTELIGENCIA ARTIFICIALEn la elaboración de este manuscrito no se ha utilizado inteligencia artificial.
CONTRIBUCIÓN DE LOS AUTORESTodos los autores contribuyeron al seguimiento del caso clínico, la redacción, el examen crítico y la revisión del manuscrito.
CONFLICTO DE INTERESESM.N. Sheppard cuenta con el apoyo de la organización benéfica Cardiac Risk in the Young (CRY). M.T. Tomé-Esteban declaró haber recibido honorarios por consultoría de Bristol Myers Squibb y Cytokinetics sin relación con el trabajo presentado.