
En 2013, Wahbi et al.1 describieron un patrón de Brugada (PBr) de tipo 1 en los electrocardiogramas (ECG) de 7 de 914 (0,8%) pacientes con distrofia miotónica de tipo 1 (DM1). Los resultados de la secuenciación del SCN5A fueron normales en todos los pacientes. El análisis de muestras de miocardio ventricular reveló un corte y empalme (splicing) anormal del exón 6 del SCN5A, con sobreexpresión de la isoforma «neonatal», el exón 6A, en los pacientes con DM1 pero no en los controles. Posteriormente, Pambrun et al.2 llevaron a cabo un estudio electrofisiológico y una prueba de ajmalina en 12 pacientes con DM1, de los que en 3 se obtuvo un resultado positivo de la prueba. Maury et al.3 realizaron una prueba de provocación con ajmalina en 44 pacientes con DM1 que presentaban anomalías de despolarización/repolarización de carácter menor que sugerían un posible síndrome de Brugada. Un total de 8 pacientes (18%) presentaron un resultado positivo de la prueba. Estas observaciones sugieren una asociación entre la DM1 y el PBr. Además, el diagnóstico de DM1 puede ser difícil, sobre todo en los casos asintomáticos o de aparición tardía.
Se plantea aquí la hipótesis de que algunos pacientes con PBr puedan tener una DM1 no diagnosticada. Para investigarlo, se realizan pruebas de expansión de tripletes de citosina-timina-guanina (CTG) en la región no traducida 3’ del gen DMPK, mediante reacción en cadena de la polimerasa fluorescente (kit AmplideX DM1 Dx [Assuragen]) en ácido desoxirribonucleico extraído de todos los pacientes consecutivos con PBr remitidos al Laboratorio de Cardiogenética del Hospital Pitié-Salpêtrière, entre 2015 y 2022, que no presentaban una variante del SCN5A patógena o probablemente patógena y no referían un daño musculoesquelético. La investigación se llevó a cabo cumpliendo las recomendaciones internacionalmente aceptadas para la investigación clínica (Declaración de Helsinki de la World Medical Association). Se obtuvo y archivó el consentimiento informado por escrito de todos los participantes, al que puede accederse. El comité de ética de investigación (CER Sorbonne Université) aprobó el protocolo del estudio el 31 de enero de 2023.
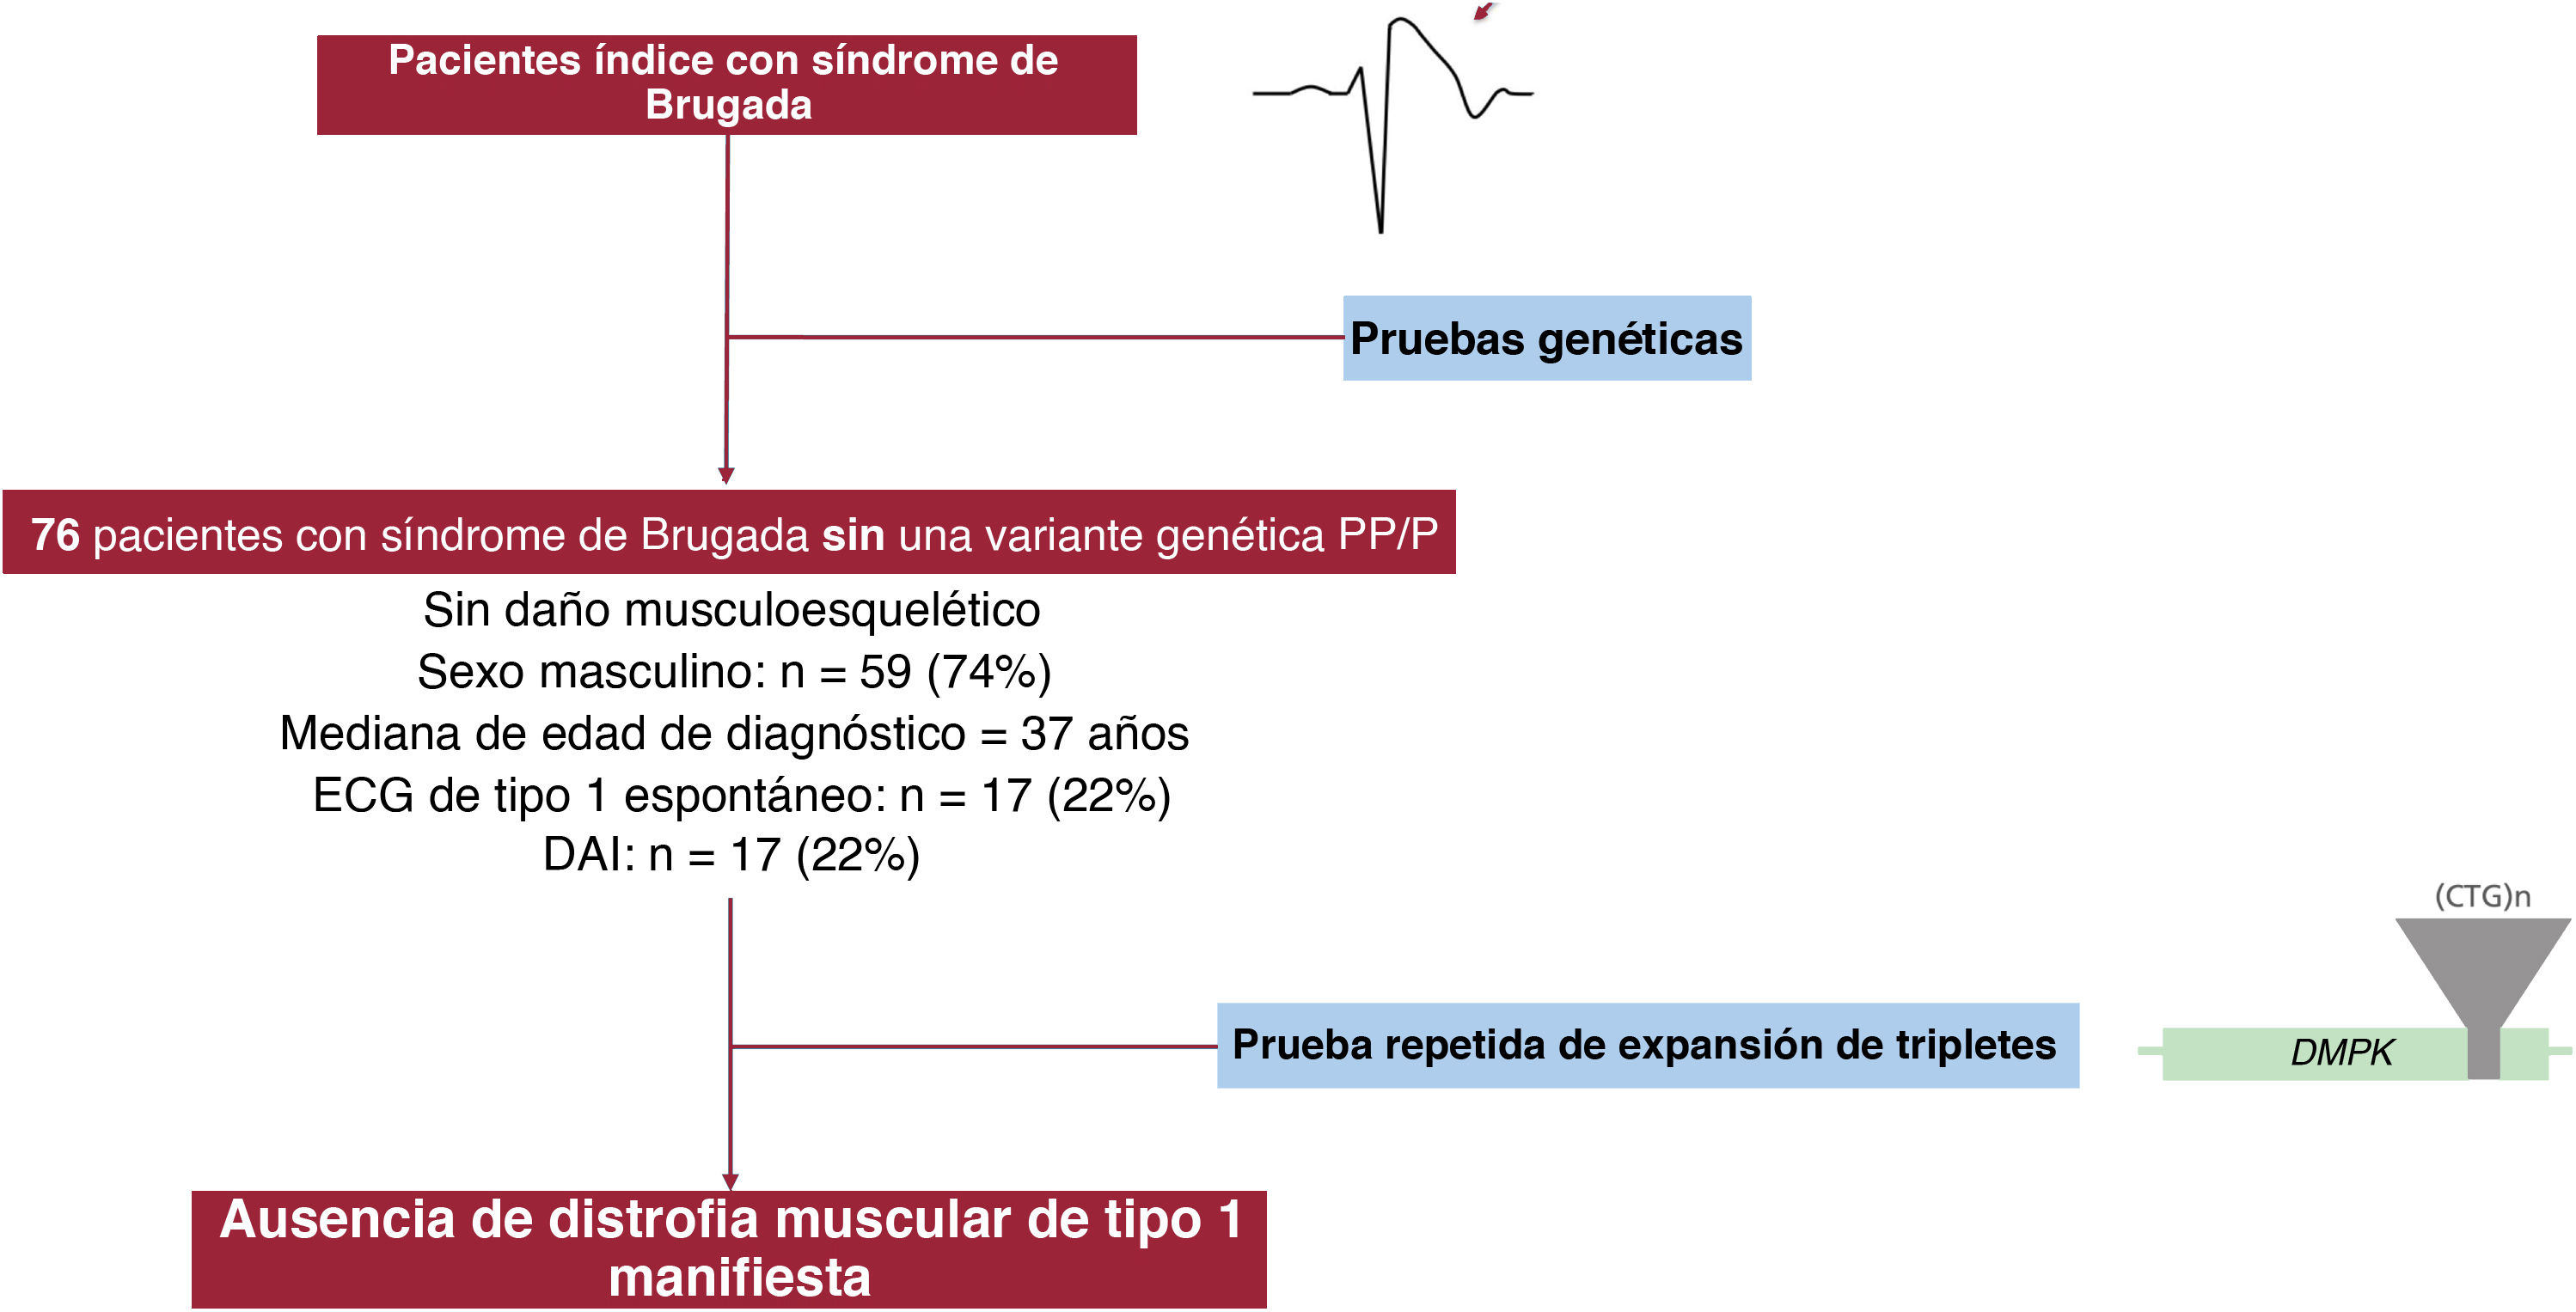
En total, se incluyó a 76 pacientes índice, 56 de los cuales eran varones (74%), con una mediana [rango intercuartílico (RIC)] de edad en el momento del diagnóstico de 37 [16] años (figura 1). Ninguno de los pacientes con síndrome de Brugada genéticamente negativo presentaba síntomas musculoesqueléticos. El síndrome de Brugada se descubrió de manera fortuita en 53 pacientes, mientras que el resto presentaban síntomas en el momento del diagnóstico (3 con parada cardiaca, 14 con síncope y 5 con palpitaciones). Un total de 17 pacientes (22%) presentaban un PBr de tipo 1 espontáneo en el ECG, mientras que en el resto de los sujetos el patrón solamente se observó tras una prueba de provocación. Dos pacientes presentaban un bloqueo auriculoventricular de primer grado y ninguno mostró un trastorno completo de la conducción interventricular. La ecocardiografía transtorácica no reveló signos de miocardiopatía en ninguno de los pacientes. Se les implantó un desfibrilador a 17 pacientes (22%). El análisis genético reveló la presencia de alelos normales de expansión de tripletes (5-35 repeticiones de CTG) en todos los casos, sin que se detectaran premutaciones (36-50 repeticiones), lo que indica que nuestra cohorte no estaba enriquecida en casos de DM1.

Varios estudios clínicos han descrito una asociación entre el síndrome de Brugada y la DM1. Wahbi et al.1 observaron una prevalencia de 7,7 por 1.000 de un patrón electrocardiográfico de Brugada tipo 1 espontáneo en pacientes con DM1, lo cual es casi 40 veces superior a lo que se da en la población europea sana. Maury et al.3 identificaron el síndrome de Brugada en el 18% de los pacientes con DM1 y observaron anomalías de despolarización/repolarización de carácter menor que sugerían un posible síndrome de Brugada tras una provocación farmacológica, en comparación con el 0,5% detectado en la población general. Pambrun et al.4 describieron el efecto nocivo de la DM1 en la expresión clínica de una mutación de pérdida de función del SCN5A.
El corte y empalme alternativo aberrante de los pre-ARNm, causado por los efectos tóxicos de los ARNm de DMPK mutantes, es una característica patogénica principal de la DM15. Esto conduce a menudo a la sobreexpresión de isoformas de corte y empalme fetales, lo cual está relacionado con la alteración del equilibrio funcional entre los reguladores de corte y empalme MBNL1 y CELF1. En un estudio de Wahbi et al.1, el análisis de una muestra de miocardio ventricular de un paciente con DM1 reveló un corte y empalme anómalo del exón 6 de SCN5A, con expresión de una isoforma fetal denominada exón 6A. La secuencia de la proteína deducida del exón 6A contiene 7 sustituciones de aminoácidos, correspondientes a 1 variante del canal de sodio, Nav1.5e, descrita con anterioridad y que se expresa normalmente durante el desarrollo embrionario en diversas especies de mamíferos. La variante Nav1.5e presenta unas propiedades electrofisiológicas diferenciadas que dan lugar a la pérdida de función de la corriente de sodio, incluido un desplazamiento despolarizado de la activación en estado estacionario, una cinética de activación e inactivación más lenta, un retraso en la recuperación de la inactivación y una reducción de la disponibilidad del canal en comparación con el Nav1.5. Además, se ha demostrado la disfunción de la corriente de sodio en un modelo de ratón transgénico que imita la expansión de tripletes observada en la DM16. En consecuencia, la hipótesis es que existe un vínculo entre el corte y empalme anormal del SCN5A, la disfunción de la corriente de sodio y las manifestaciones cardiacas de la DM1, incluido el PBr, que nuestras observaciones no contradicen. El síndrome de Brugada genéticamente negativo podría explicarse por numerosos mecanismos, como factores contribuyentes genéticos alternativos o una regulación epigenética de la expresión de SCN5A.
Este estudio se realizó en un número reducido de pacientes, en especial teniendo en cuenta la baja prevalencia de la DM1 en la población general, por lo que la potencia estadística es limitada. Por consiguiente, los resultados deben interpretarse con cautela.
En este estudio, se investiga si podían identificarse casos asintomáticos de DM1 en una cohorte de pacientes con un PBr genéticamente negativo. Todos los pacientes presentaron un resultado negativo para la expansión de tripletes, lo que sugiere que no está justificado realizar pruebas sistemáticas de detección de la DM1 en los pacientes con un PBr genéticamente negativo. Sin embargo, es importante investigar de forma completa los síntomas neuromusculares sugestivos, y podría ser de interés la medición sistemática de la creatina-cinasa.
FINANCIACIÓNUna subvención concedida a Alexis Hermida por la Ligue contre la Cardiomyopathie financió el estudio.
CONSIDERACIONES ÉTICASLa investigación se llevó a cabo cumpliendo las recomendaciones internacionalmente aceptadas para la investigación clínica (Declaración de Helsinki de la World Medical Association). Se obtuvo y archivó el consentimiento informado por escrito de todos los participantes, al que puede accederse. El comité de ética de investigación (CER Sorbonne Université) aprobó el protocolo del estudio el 31 de enero de 2023.
DECLARACIÓN SOBRE EL USO DE INTELIGENCIA ARTIFICIALEn la elaboración de este artículo, no se ha utilizado inteligencia artificial.
CONTRIBUCIÓN DE LOS AUTORESTodos los autores participaron de manera sustancial en la concepción del trabajo, redactaron la versión inicial del manuscrito, dieron su aprobación a la versión final que se iba a publicar y aceptaron ser responsables de todos los aspectos del trabajo.
CONFLICTO DE INTERESESP. Charron declara pagos personales por consultoría (sin relación con el presente trabajo) de Amicus, Bristol Myers Squibb, Owkin, Pfizer, Sanofi y Servier. E. Gandjbakhch declara pagos personales consultoría y actividades de formación para Medtronic, Tenaya, Abbott, Microport, Biotronik, Boston Scientific y Zoll.
Agradecemos al profesor Karim Wahbi su cuidadosa revisión del manuscrito.